マルファン症候群の真実|特徴・寿命・遺伝確率と最新治療法を徹底解剖
手足が長く高身長、スラリとした体型といった特徴で知られる「マルファン症候群」。インターネットやSNS上では、有名人の噂や「寿命が短い難病」といった断片的な情報が飛び交い、不安や誤解を抱く人が後を絶ちません。しかし、近年の心臓血管外科手術の進歩や早期診断技術の確立により、マルファン症候群を取り巻く医療環境は過去数十年間で劇的な変化を遂げています。
全身の結合組織が脆弱になるこの指定難病は、適切な医学的管理を行えば、一般の方と変わらない日常生活や寿命を維持できる時代に入っています。本稿では、骨格や顔つきの特徴から大動脈瘤などの重篤なリスク、遺伝確率、診断基準、さらにはネット上の噂の真偽に至るまで、専門医療データと当事者の実態をもとに詳しく解説します。
📌 【この記事の重要ポイントまとめ】
- 要点1:マルファン症候群はFBN1遺伝子変異に起因する指定難病であり、早期発見と血圧管理・予防手術によって平均寿命は健常者とほぼ同等まで延伸している。
- 要点2:高身長・蜘蛛状指・漏斗胸などの骨格特徴に加え、大動脈基部拡張や水晶体脱臼など全身の結合組織に症状が現れるため、多角的な診断が必要となる。
- 要点3:常染色体顕性(優性)遺伝により子どもへ50%の確率で遺伝するが、約25%は家族歴のない突然変異であり、改訂ゲント基準に基づく早期確定診断が命を守る防波堤となる。
【徹底解説】マルファン症候群とは一体どんな病気?原因と基本メカニズム
マルファン症候群は、全身の細胞と細胞をつなぐ「結合組織」の働きが生まれつき弱くなる遺伝性の疾患です。結合組織は骨、血管、皮膚、眼、肺など全身のあらゆる器官を支える重要な役割を果たしているため、症状は特定の臓器にとどまらず全身に及びます。日本では厚生労働省により指定難病167に認定されており、医療費助成の対象となっています。
疾患の根本的な原因として特定されているのが、第15番染色体に存在するFBN1遺伝子の変異です。この遺伝子は、細胞外マトリックスの主成分である「フィブリリン-1(Fibrillin-1)」と呼ばれる糖タンパク質の設計図を担っています。FBN1遺伝子に変異が生じると、正常な弾性線維(エラスチン線維)が十分に形成されず、組織の柔軟性や強度が低下します。さらに、組織の成長や修復を制御するシグナル伝達物質「TGF-β」の過剰な活性化が引き起こされ、これが組織の脆弱化や骨の過剰伸長を加速させることが判明しています。
発症頻度は国内外の疫学調査において約3,000人〜5,000人に1人と報告されており、人種や性別による差はありません。日本国内には約2万人前後の潜在的・顕在的患者が存在すると推計されていますが、症状の現れ方に大きな個人差があるため、軽症のまま見過ごされているケースも少なくありません。

【身体的特徴とサイン】高身長・蜘蛛状指・漏斗胸から見る見た目と顔つきの真実
マルファン症候群の身体的特徴は、骨格系、眼、心血管系などに特徴的なサインとして現れます。臨床現場で医師が着目する代表的な兆候を把握することは、早期発見への第一歩となります。
骨格系の最大の特徴は、手足が極端に長く、身長に対して座高が低い「長身・痩躯」の体型です。なかでも特徴的なのが蜘蛛状指(アラクノダクティリー)と呼ばれる細く長い手指です。親指を手のひらに折り込んで拳を握った際に親指の先端が小指側からはみ出る「スタインバーグ徴候(親指徴候)」や、反対の手の親指と小指で手首を掴んだ際に小指の爪が親指の関節に重なる「ウォーカー・マードック徴候(手首徴候)」は、簡便な身体的スクリーニングとして用いられます。
胸郭の変形も高頻度で見られ、胸骨が内側に落ち込む漏斗胸や、逆に前方に突出する「鳩胸」が形成されます。背骨が左右に曲がる側弯症や、関節が異常に柔らかく脱臼しやすい関節過可動性、扁平足なども代表的な骨格症状です。
顔つきや頭部にも固有の傾向が存在します。顔幅が狭く縦に長い細長頭、顎が後退して小さい小下顎症、口蓋(口の天井部分)が高くアーチ状に狭くなる「高口蓋」が挙げられます。高口蓋の影響により、歯並びが乱れやすい点も特徴的です。
眼科的所見としては、眼のレンズである水晶体を支える毛様小帯が緩むことで起こる水晶体亜脱臼(偏位)が極めて特異的です。幼少期からの急激な視力低下や強度近視、網膜剥離のリスクが伴うため、眼科での精密スリットランプ検査が診断において極めて重要なウェイトを占めます。
【寿命とリスク管理】気になる寿命の真相|大動脈瘤・解離を防ぐ最新医療
ネット検索で「マルファン症候群 寿命」と調べると、「30代〜40代で命を落とす」といった古い情報に遭遇し、強い衝撃を受ける方がいます。しかし、これは心臓血管外科手術や画像診断が未発達だった1970年代以前のデータに基づいた誤解です。
1972年の国際的な研究報告では平均寿命が32歳前後とされていましたが、2020年代以降の医療追跡調査によると、適切な管理を受けている患者の平均余命は60歳代後半から70歳以上に達し、一般人口の平均寿命に迫る水準まで改善しています。寿命を左右する最大の要因は、心臓から全身へ血液を送り出す太い血管の根元に生じる大動脈基部拡張症および大動脈瘤・大動脈解離のコントロールです。
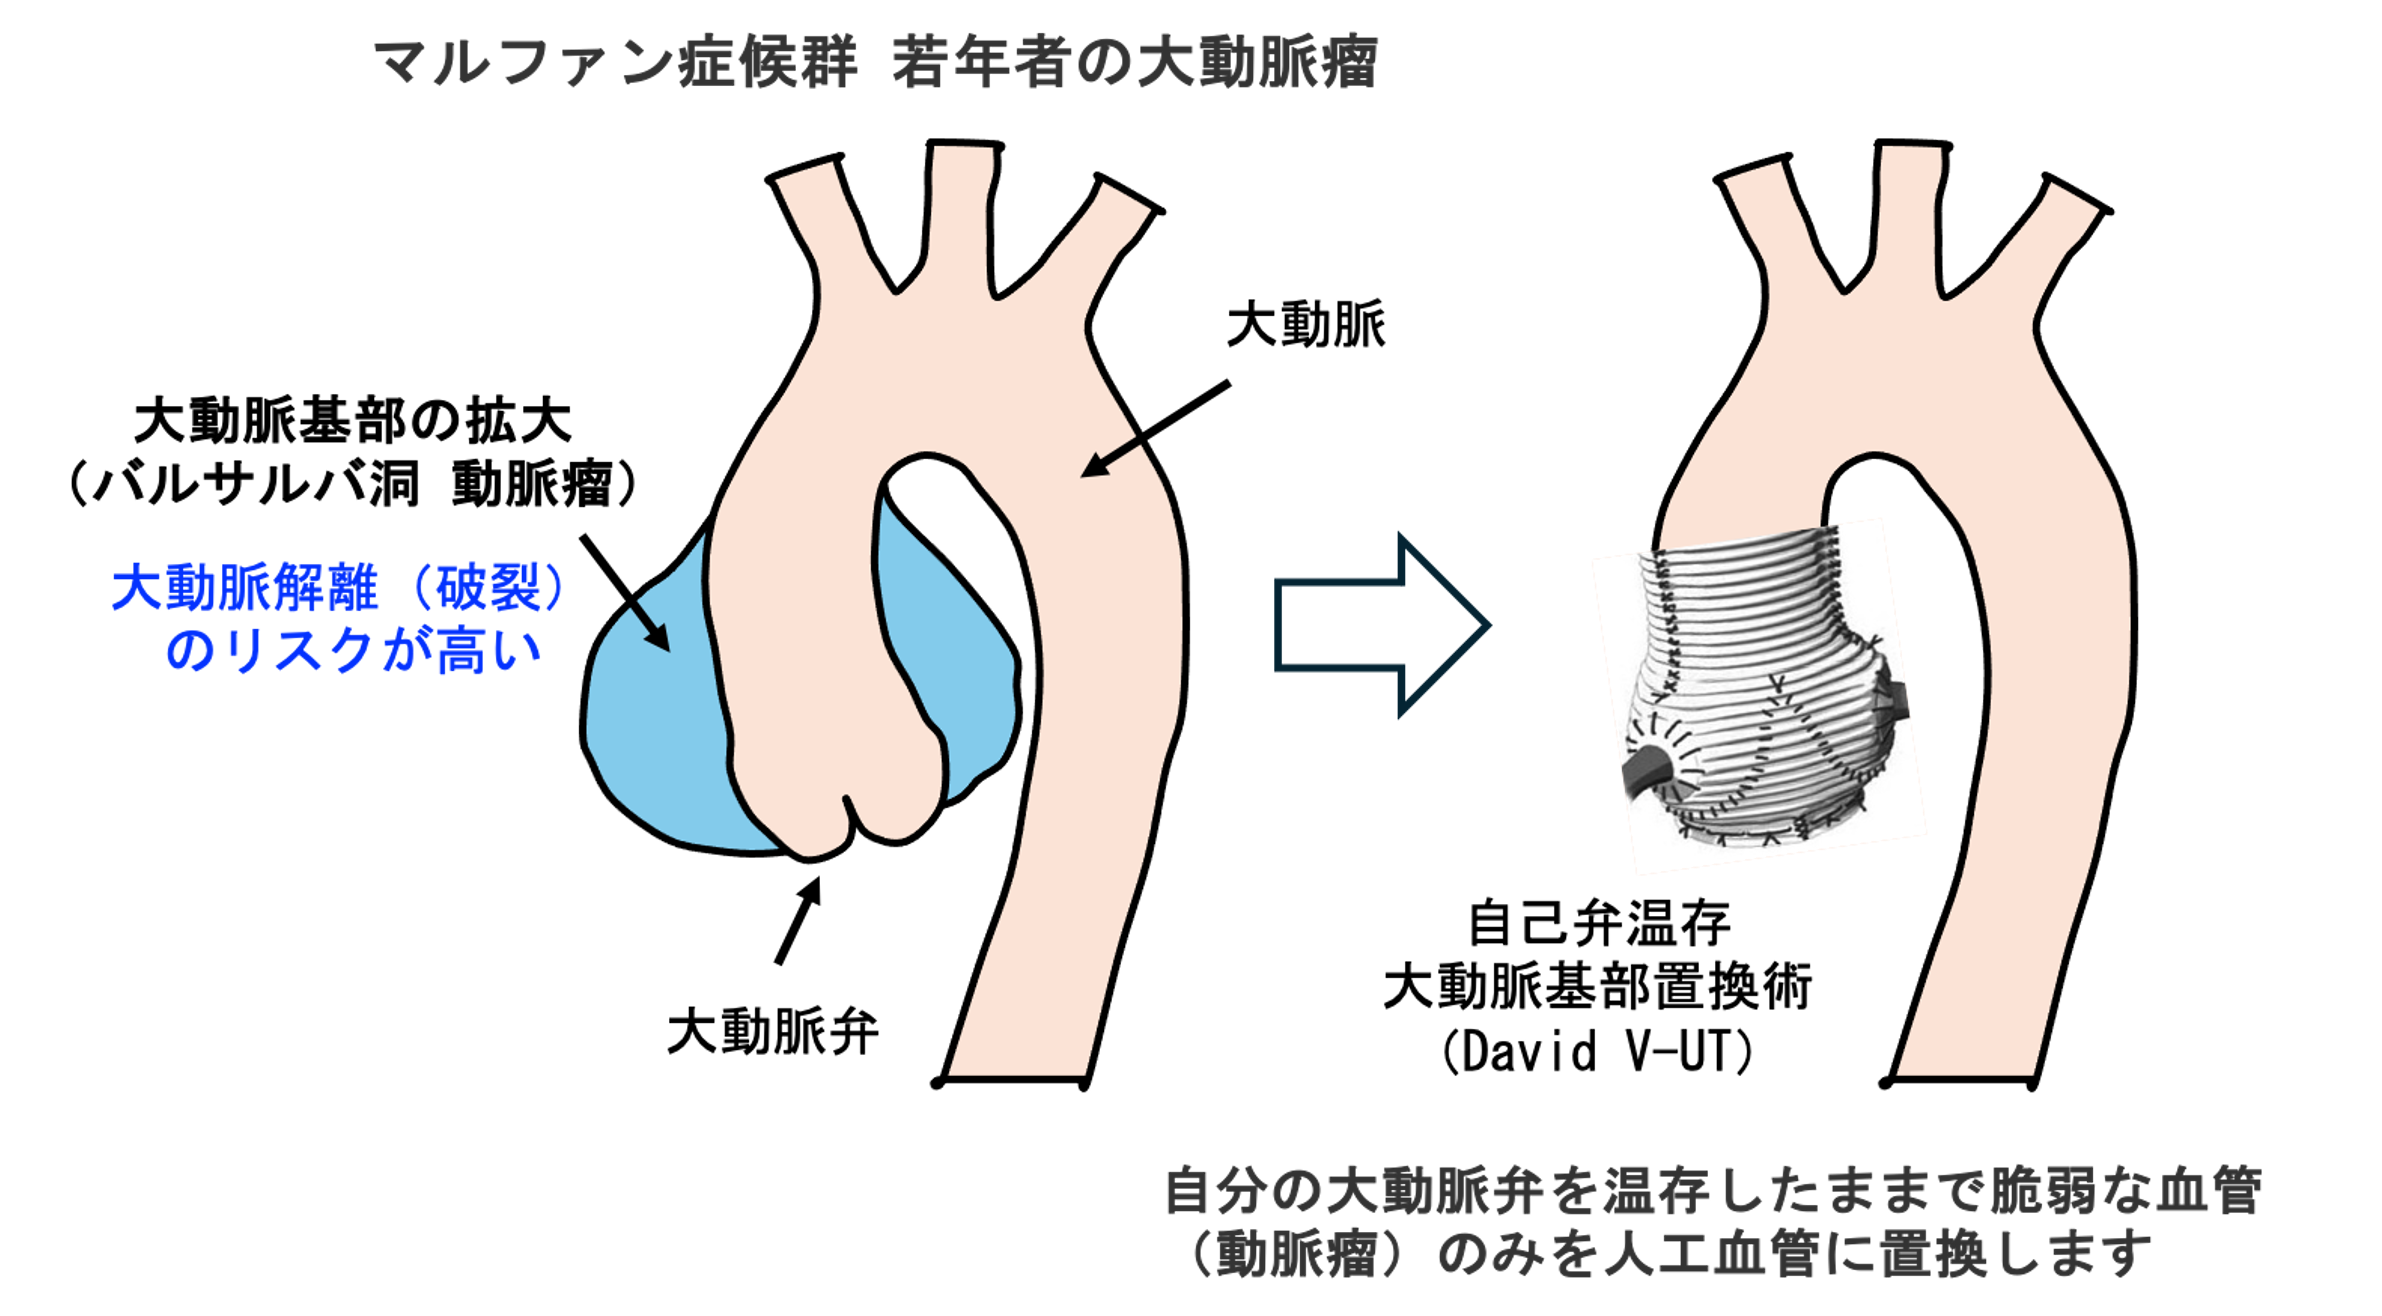
血管壁の結合組織が弱いため、心臓の拍動による圧力に耐えきれず、上行大動脈が徐々に風船のように拡張します。これを放置すると、ある日突然血管の内膜が裂ける急性大動脈解離や破裂を引き起こし、生命に直結する事態を招きます。
予後を改善させた背景には、主に2つの医療的進歩が存在します。第1に、β遮断薬やアンジオテンシンII受容体拮抗薬(ARB)を用いた薬物療法により、血圧と心拍数を厳格に抑えて大動脈壁への負荷を軽減する治療が標準化された点です。第2に、解離や破裂が起きる前に血管を人工血管に置き換える「予防的手術」の普及です。
大動脈基部の直径が50mm(家族歴や進行速度によっては45mm)に達した段階で、計画的に人工血管置換術(大動脈弁温存基部再建術=デイビッド手術や、人工弁と複合置換するベントール手術)を実施することで、破裂による突然死のリスクを極めて低い水準に抑え込むことが可能となっています。
【データで見る実態】マルファン症候群の臨床データと関連疾患の比較一覧
マルファン症候群の病態を客観的に把握するために、臨床統計データと類似の結合組織疾患との比較を以下の表にまとめました。
| 項目 | 詳細・数値データ | 一般的な基準・相場 | 編集部の見解・評価 |
|---|---|---|---|
| 推定有病率 | 人口3,000〜5,000人に1人(国内約2万人) | 指定難病全体の平均値と同等 | 稀少疾患ではあるが、決して遭遇しない病気ではない |
| 遺伝形式・確率 | 常染色体顕性(優性)遺伝 / 遺伝確率50% | メンデルの遺伝法則に合致 | 約25%は家族歴のない突然変異(孤発例)として発生 |
| 平均余命の推移 | 1970年代:約32歳 → 2020年代:65〜70歳以上 | 日本人平均寿命(男性約81歳・女性約87歳) | 定期的な心エコー検査と予防手術の確立が劇的な延伸に寄与 |
| 大動脈手術適応基準 | 大動脈基部径 50mm以上(ハイリスク群は45mm) | 非マルファン大動脈瘤基準:55mm以上 | 組織が脆弱なため一般基準より早期の外科的介入が必須 |
| 類似疾患との識別 | ロイス・ディーツ症候群(LDS)、エーラス・ダンロス症候群(EDS) | 結合組織疾患群 | 原因遺伝子(TGFBR等)や解離リスク部位が異なるため遺伝子検査が有効 |
【遺伝と診断】遺伝確率50%の真実と確立された改訂ゲント基準
マルファン症候群は、親から子へと受け継がれる遺伝形式として常染色体顕性(優性)遺伝をとります。これは、変異したFBN1遺伝子を持つ親から生まれた子どもに対し、性別に関係なく50%(2分の1)の確率で遺伝することを意味します。
一方で、家系内に同じ病気の人が一人もいないにもかかわらず発症するケースが全体の約25%(4人に1人)存在します。これは受精卵の形成段階で新たに遺伝子変異が発生する「新生突然変異(de novo変異)」によるものであり、誰にでも起こり得る現象です。
診断においては、国際的に合意された改訂ゲント基準(Revised Ghent Nosology)が用いられます。単純な見た目や1つの症状だけで診断を下すことはなく、以下の主要要素を組み合わせて総合的に判定します。
家族歴がない場合、確定診断に至る代表的な組み合わせパターンは次の通りです。
1. 大動脈基部拡張(Zスコア≧2) + 水晶体亜脱臼
2. 大動脈基部拡張(Zスコア≧2) + FBN1遺伝子変異の同定
3. 大動脈基部拡張(Zスコア≧2) + 全身性スコア(Systemic Score)7点以上
4. 水晶体亜脱臼 + 大動脈基部病変に関連するFBN1変異
ここで用いられる「全身性スコア」とは、手首徴候・親指徴候(各3点/両方で3点)、漏斗胸または鳩胸(1〜2点)、足部変形(1〜2点)、気胸の既往(2点)、硬膜拡張(2点)、側弯症(1点)、顔貌特徴(1点)などを点数化し、合計20点満点中7点以上を陽性とする客観的な評価システムです。

噂の真偽を徹底検証|ネットで囁かれる有名人の噂と誤解の是正
Web上やコミュニティサイトでは、特定の歴史的偉人や著名人を巡って「あの人物はマルファン症候群だったのではないか」という噂が頻繁に語られます。代表的な事例を検証し、事実関係を整理します。
最も有名な事例として語られるのが、アメリカ合衆国第16代大統領のエイブラハム・リンカーンです。身長193cmという当時としては並外れた長身、細長い手足と彫りの深い独特の顔貌から、長年マルファン症候群の疑いが持たれてきました。しかし、近年行われた歴史医学的調査や親族の遺伝的追跡においては、多発性内分泌腫瘍症2B型(MEN2B)など他の遺伝性疾患の可能性も指摘されており、マルファン症候群であったという決定的な医学的証拠は得られていません。
また、超絶技巧で知られる19世紀のヴァイオリニスト、ニコロ・パガニーニも、関節の過柔軟性と長い指によって常人には不可能な運指を可能にしたことからマルファン症候群説が唱えられていますが、こちらも後世の推測の域を出ません。
一方、痛ましい現実として記録されているのが、1984年ロサンゼルス五輪の女子バレーボール銀メダリストであるアメリカ代表のフロー・ハイマン選手の事例です。1986年、日本の実業団チームの試合中にベンチで突然倒れ、31歳の若さで急逝しました。死後の病理解剖によって急性大動脈解離が確認され、生前は未診断だったマルファン症候群が原因であったことが判明しました。この悲劇を契機に、アスリートのメディカルチェックにおける心エコー検査の重要性が世界中で認識されるようになりました。
ネット上では「背が高くて手足が長い人はマルファン症候群である」といった短絡的な言説が見受けられますが、これは完全な誤解です。長身や手足の長さは体質的な個性の範囲であることが大半であり、心血管系や眼の異常を伴わない限り疾患と結びつくものではありません。外見的な特徴のみで根拠のないラベリングを行うことは厳に慎むべきです。
【実態検証】当事者の生の声と社会生活におけるリアルな課題
当事者コミュニティや患者会の報告、医療相談窓口に寄せられる生の声からは、病名告知後の心理的葛藤や社会生活でのリアルな苦悩が浮き彫りになります。
多くの患者が直面するのが「運動制限」に伴う喪失感です。大動脈解離を防ぐため、瞬間的に血圧を急上昇させる無酸素運動(ウェイトトレーニング、全力疾走など)や、胸部に強い衝撃が加わるコンタクトスポーツ(サッカー、バスケットボール、格闘技など)は原則として禁止されます。部活動に青春を捧げていた成長期の中高生が診断を受けた際、夢を断念せざるを得ない精神的ショックは計り知れません。
また、女性患者においては妊娠・出産に伴う母体リスクが深刻な課題となります。妊娠中は体内の血液循環量が約40〜50%増加し、ホルモンの影響で血管壁が緩むため、大動脈解離を起こす危険性が急増します。大動脈基部径が40mmを超える場合の妊娠は極めて高リスクとされ、循環器内科、心臓血管外科、産科が緊密に連携する高度周産期医療センターでの厳重な管理が求められます。
さらに、外見的な骨格変形(漏斗胸や側弯症)によるボディイメージの低下や、慢性的な腰痛・関節痛、易疲労感といった「周囲からは見えにくい不調」が職場や学校で理解されにくいという孤独感も存在します。
【プロの結論】医療と社会生活の両立を見据えた向き合い方の基準
マルファン症候群と診断された、あるいはその疑いがある場合、人生の各ステージでどのような選択を取るべきか。医療的エビデンスに基づく明確な行動基準は次の通りです。
【積極的に行うべき行動・推奨される基準】
・定期的な画像検査の厳守:半年に1回〜年に1回の心エコー検査および胸腹部造影CT/MRI検査を生涯にわたり継続する。
・有酸素運動を中心とした適度な活動:ウォーキング、軽いサイクリング、マイペースでの水泳など、心拍数が上がりすぎない有酸素運動で基礎体力を維持する。
・専門医連携ネットワークの活用:循環器内科、心臓血管外科、眼科、整形外科、遺伝診療部が揃った大学病院等の拠点医療機関を受診する。
【避けるべき行動・慎重になるべき基準】
・無呼吸での力み・強度の高い筋トレ:重い荷物の持ち上げや瞬間的な力みは血管壁に危険な圧力をかけるため避ける。
・自己判断での服薬中断:血圧を下げる内服薬(ARBやβ遮断薬)は血管保護の要であるため、自覚症状がなくても絶対に中断しない。
・禁煙の不徹底:喫煙は大動脈瘤の拡大と血管の動脈硬化を急速に悪化させるため、厳格な禁煙が必須となる。
【マルファン症候群】に関するよくある質問(FAQ)
Q1:マルファン症候群は根本的に完治させることができますか?
A1:現在の医療技術では、原因となる遺伝子そのものを修復して完治させる治療法は確立されていません。しかし、血圧降下薬による血管拡張の抑制や、大動脈瘤に対する予防的な人工血管置換術、眼科的・整形外科的アプローチを適切に組み合わせることで、病気の進行を抑え、健常者と変わらない生活を送ることが可能です。
Q2:親がマルファン症候群の場合、子どもに遺伝させない方法はありますか?
A2:自然妊娠の場合、遺伝確率は50%となります。生殖医療の選択肢として、体外受精の段階で変異遺伝子の有無を確認する「着床前診断(PGT-M)」技術が存在しますが、日本国内では日本産科婦人科学会の厳格な審査と指針に基づき、重篤度や倫理的側面を考慮した上で個別に承認可否が判断されます。まずは臨床遺伝専門医による遺伝カウンセリングを受けることが推奨されます。
Q3:どのような症状が見られたら専門外来を受診すべきですか?
A3:高身長で手足が長い体型に加え、「強度の近視や乱視、水晶体のズレを指摘された」「階段の上り下りで息切れや胸の違和感がある」「家族に若くして大動脈解離や突然死を経験した人がいる」といった条件が重なる場合は、循環器内科や遺伝診療科のある総合病院への受診をおすすめします。
Q4:医療費の助成制度は利用できますか?
A4:はい、利用可能です。マルファン症候群は国の指定難病(告示番号167)に指定されています。診断基準を満たし、重症度分類において一定の基準(大動脈病変や心臓弁膜症、外科手術の適応など)に該当する場合、または高額な医療費が継続する「軽症高額該当」の場合に、都道府県へ申請して「特定医療費(指定難病)受給者証」の交付を受けることで、自己負担割合が3割から2割に軽減され、所得に応じた月額自己負担上限額が設定されます。
まとめ:正しい知識と早期介入が拓く安心の未来
マルファン症候群は、かつて恐れられていた「不治の短命病」から、現代医療においては「早期に発見し、適切にコントロールしながら生涯付き合っていく慢性疾患」へと位置づけが根本から変化しました。
ネット空間に散見される根拠のない噂や過度な悲観論に惑わされることなく、改訂ゲント基準に基づく正確な診断を受け、定期的な心エコー・画像診断と予防的医療を継続することが極めて重要です。疾患の正しい理解が広がり、医療と社会の両面から切れ目のないサポート体制が強化されることが、当事者とその家族が安心して未来を描くための確かな力となります。 (出典: マル ファン 症候群(Yahoo!ニュース))
Webメディアの編集およびコンテンツ作成に従事。正確で質の高い情報発信を心掛けています。
